
La mucoviscidose : les modulateurs de CFTR ont transformé la maladie !
Publié le 17 septembre 2026

La mucoviscidose : une maladie respiratoire avec une atteinte multi-organes
La mucoviscidose est une maladie génétique rare, de transmission autosomique récessive, causée par des variants du gène Cystic Fibrosis Transmembrane conductance Regulator (CFTR), situé sur le chromosome 7 [1]. Cette maladie, qui fait l’objet d’un dépistage néonatal systématique en France depuis 2001, à une incidence estimée à 1/5000 naissances et affecte environ 8000 patients en France. Au niveau mondial, on estime qu’environ 120000 à 160000 patients sont atteints de mucoviscidose [1].
La protéine CFTR est un canal ionique dont le rôle principal est le transport des ions chlorures et bicarbonates à travers l’épithélium. La perte de fonction de ce canal conduit à une pathologie touchant de nombreux organes, en particulier les poumons, les sinus, le pancréas, le tube digestif, le foie et les organes reproducteurs [1]. Le pronostic de cette maladie est néanmoins lié dans plus de 90 % des cas à l’atteinte respiratoire. Les nouveau-nés atteints de mucoviscidose ont des poumons généralement normaux mais les anomalies de transports ioniques dans l’épithélium bronchique entrainent l’accumulation de mucus dans les voies respiratoires dès les premières semaines de vie ; une inflammation et une infection bronchique surviennent fréquemment, expliquant des épisodes d’exacerbations respiratoires à répétition et l’installation d’une inflammation et d’une infection bronchique chronique [1]. L’obstruction bronchique et bronchiolaire par des bouchons de mucus associée à cette inflammation bronchique peut entrainer des lésions bronchiques initialement réversibles mais qui peuvent conduire ultérieurement à des lésions bronchiques irréversibles avec des dilatations des bronches et des destructions bronchiques. L’atteinte respiratoire peut s’aggraver et entrainer une insuffisance respiratoire chronique. Une insuffisance pancréatique exocrine est présente chez environ 85 % des patients et s’accompagne d’une dénutrition et d’une carence en vitamine liposolubles [1]. L’atteinte pancréatique endocrine peut survenir chez l’adolescent et l’adulte et environ 25 % des adultes mucoviscidosiques sont atteints de diabète. Une atteinte hépatique sévère, le plus souvent caractérisée par une hypertension portale avec une cirrhose hépatique, survient chez environ 5 % des patients [1].
Les approches thérapeutiques classiques
La prise en charge de la mucoviscidose s’est structurée dans les 50 dernières années avec la mise en place, initialement aux Etats-Unis, de centres multidisciplinaires spécialisés. En France, les centres de mucoviscidose ont été créés il y a 25 ans, avant les plans maladies rares. La mucoviscidose est actuellement organisée au sein de la Filière Maladies Rares Mucoviscidose et affections liées à CFTR (MUCO-CFTR) qui comporte un réseau de 47 centres pédiatriques et/ou adultes, coordonnés par un site coordonnateur national. Ces centres concentrent les expertises nécessaires au diagnostic et au traitement des patients mucoviscidosiques.
Le traitement multidisciplinaire développé au cours des 50 dernières années a considérablement amélioré le pronostic de la maladie : l’espérance de vie médiane à la naissance était de moins d’un an en 1950 et de plus de 40 ans en 2010 [1]. Ce traitement consiste en la prise en charge des conséquences de la maladie. L’atteinte pulmonaire bénéficie des techniques de kinésithérapie respiratoire, de traitements mucoactifs (DNase recombinante et/ou sérum salé hypertonique nébulisés), de traitements antibiotiques par voie générale ou nébulisée ; en cas d’insuffisance respiratoire chronique réfractaire, la transplantation pulmonaire peut être indiquée. L’atteinte digestive et nutritionnelle justifie l’administration d’enzymes pancréatiques en cas d’insuffisance pancréatique, la supplémentation en vitamines liposolubles et une alimentation hypercalorique, hyperprotidique, en cas de dénutrition. Le diabète nécessite souvent une insulinothérapie. Dans les 15 dernières années, l’apparition progressive des modulateurs de CFTR a permis d’envisager un traitement de la cause de la maladie, associé au traitement multidisciplinaire des conséquences de la maladie.
Les modulateurs de CFTR ont révolutionné cette maladie, mais ne l’ont pas guérie
La découverte du gène CFTR par génétique inverse en 1989 a permis l’identification de la protéine CFTR et son rôle de transporteur ionique dans les années 1990. Ces découvertes ont ouvert la voie à des recherches consistant en un criblage robotisé à haut débit de banques de composés chimiques pour détecter des molécules permettant de restaurer les transports d’ions chlorures dépendant de CFTR. Les molécules identifiées ont ensuite fait l’objet d’un processus d’optimisation pharmacologique. Ces petites molécules, appelées modulateurs de CFTR, se fixent sur la protéine CFTR, modifiant sa conformation tri-dimensionnelle et permettant l’amélioration des transports ioniques [2].
Le premier modulateur de CFTR, l’ivacaftor (Kalydeco®), a été commercialisé dès 2012. Ce traitement ne concernait malheureusement que moins de 5 % des patients mucoviscidosiques ayant une anomalie protéique liée à des variants dits « gating » du gène CFTR, moins difficiles à corriger car l’anomalie génétique donne lieu à une protéine située à la surface cellulaire qui peut être activée par l’ivacaftor. Les développements thérapeutiques ultérieurs ont consisté au développement de thérapeutiques ciblant le variant F508del, présent chez au moins 80 % des patients dans le monde [3]. Les bithérapies (initialement lumacaftor-ivacaftor puis tezacaftor-ivacaftor) ont été proposées dès 2015 aux patients homozygotes F508del (environ 40 % des patients dans le monde), avec une certaine efficacité, mais qui restait insuffisante. En fin d’année 2019, deux essais cliniques de phase 3, ont mis en évidence l’efficacité de la trithérapie elexacaftor-tezacaftor-ivacaftor chez les patients de 12 ans et plus porteurs d’au moins un variant F508del et ayant une atteinte respiratoire modérée à sévère [4-5]. Dans ces études, l’administration d’elexacaftor-tezacaftor-ivacaftor a permis une diminution importante de la concentration d’ions chlorures dans la sueur (témoignant d’une amélioration des transports ioniques dépendant de CFTR) qui était associée à une diminution rapide (en quelques jours !) de la toux et de l’encombrement bronchique, un gain de fonction respiratoire important par rapport au placebo et par rapport à la bithérapie tezacaftor-ivacaftor ; dans les semaines suivante, une prise de poids (dans une population initialement souvent dénutrie) et une diminution de la survenue d’exacerbations respiratoires a été observée. Ces études ont conduit à la mise à disposition rapide de la trithérapie elexacaftor-tezacaftor-ivacaftor pour les patients ayant une atteinte respiratoire sévère, puis à sa commercialisation progressive chez tous les patients de 2 ans et plus ayant au moins un variant F508del. Les études observationnelles ont montré un impact majeur sur cette pathologie. Dès 2021, une étude française a montré une amélioration rapide de l’état de santé chez les patients ayant une atteinte respiratoire sévère, permettant de sursoir à l’indication de greffe pulmonaire [6]. Les effets se maintiennent dans la durée [7], ce qui s’est traduit par un effondrement de l’activité de greffe pulmonaire pour mucoviscidose dans de nombreux pays. En France, la greffe pulmonaire pour mucoviscidose représentait environ 80 greffes par an entre 2015 et 2019 ; le nombre annuel de greffes pulmonaires pour mucoviscidose a été divisé par 10 sur les 5 dernières années. L’incidence de la greffe pulmonaire pour mucoviscidose est passée de 13/1000 patients-année avant l’elexacaftor-tezacaftor-ivacaftor à 1/1000 patients-année depuis la mise à disposition de ce traitement [8]. Les effets pulmonaires de l’elexacaftor-tezacaftor-ivacaftor chez l’adulte sont liés à une diminution de l’obstruction bronchique par des bouchons de mucus (Figure 1) parfois associée une régression des dilatations des bronches [9], qui est plus fréquemment observée chez les adolescents que chez les adultes [10].
Si l’elexacaftor-tezacaftor-ivacaftor a considérablement amélioré la situation des patients ayant au moins un variant F508del, environ 20 % des patients en France et dans le monde ne sont pas porteur de ce variant et restaient donc exclus des indications de ce traitement [3]. Plus de 2100 variants du gène CFTR sont décrits, la plupart d’entre eux étant très rares, ce qui rend difficile voire impossible la réalisation d’essais cliniques [11]. Dès décembre 2020, la Food and Drug Administration (FDA) a accordé un accès à l’elexacaftor-tezacaftor-ivacaftor pour les patients porteurs de 177 variants rares du gène CFTR pour lesquels une amélioration des transports d’ions chlorures dépendant de CFTR a été montrée sur un modèle cellulaire in vitro [12]. En France, à la demande du Centre de Référence Maladies Rares et de l’Association Vaincre la Mucoviscidose, l’Agence Nationale de sécurité du Médicament et des produits de Santé (ANSM) a autorisé une mise à disposition de l’elexacaftor-tezacaftor-ivacaftor pour les patients mucoviscidosiques n’ayant pas de variant F508del, via un Cadre de Prescription Compassionnelle à partir de mai 2022. Ce programme, unique au monde, a permis à 680 patients de bénéficier d’une évaluation des effets du traitement, le plus souvent via un essai de 4 à 6 semaines. Après une évaluation de l’évolution sous traitement par un groupe d’experts, environ 55 % des patients non porteurs d’un variant F508del ont été considérés comme répondeurs au traitement [13-14]. Ces données, couplées à celles de données in vitro sur un modèle cellulaire [15], aux données d’un essai clinique sur 18 variants moins rares du gène CFTR [15], et à des données montrant l’efficacité du traitement chez les patients porteurs d’au moins un des 177 variants rares aux Etats-Unis [16], ont conduit l’European Medicines Agency (EMA) a étendre l’indication de l’elexacaftor-tezacaftor-ivacaftor à tous les patients mucoviscidosiques de 2 ans et plus, à l’exception de ceux porteurs de deux variants de Classe 1 (c’est-à-dire ne produisant pas de protéine) du gène CFTR en avril 2025 [17]. La FDA a également étendu les indications de l’elexacaftor-tezacaftor-ivacaftor à de nombreux variants rares en 2026. Des listes de variants du gène CFTR considérées comme répondeurs ou non répondeurs [18-19] sont maintenant disponibles. Ces listes restent indicatives et sont évolutives en fonction des nouvelles données disponibles sur la base de l’utilisation clinique des traitements et des données de modèles cellulaires obtenus à partir de de lignées cellulaires [15] ou cellules de patients (cultures de cellules d’épithélium nasal [20] ou d’organoïdes obtenus à partir de biopsies rectales [21] ).
De nouvelles associations de modulateurs de CFTR, caractérisées par une efficacité optimisée pour mieux corriger les transports ioniques, sont en développement. L’association vanzacaftor-tezacaftor-ivacaftor est non-inférieure à l’elexacaftor-tezacaftor-ivacaftor en essais cliniques [22]. Cette nouvelle association a reçu une AMM européenne en 2025 et devrait être prochainement disponible en France. D’autres associations de modulateurs de CFTR sont en développement précoce.
Environ 5 % des patients mucoviscidosiques sont porteurs de génotypes ne répondant pas aux modulateurs de CFTR, principalement du fait de variants conduisant à l’absence de protéine CFTR. De nouvelles approches pharmacologiques, des thérapies fondées sur les transferts d’acide nucléiques (nébulisations d’ARNm ou d’ADN) ou des oligonucléotides antisens sont en développement. Ces thérapeutiques n’ont pas encore fait la preuve de leur efficacité. Environ 10% des patients mucoviscidosiques en France vivent après une greffe pulmonaire et le bénéfice des traitements modulateurs de CFTR est moins important chez ces patients qui ont des poumons non mucoviscidosiques.
Perspectives : les enjeux du vieillissement chez les adultes mucoviscidosiques
Si l’association elexacaftor-tezacaftor-ivacaftor a révolutionné la mucoviscidose chez les patients répondeurs, elle ne permet pas une guérison de la maladie. L’atteinte respiratoire est améliorée avec probablement un ralentissement du déclin de la fonction respiratoire mais le traitement reste suspensif et doit être pris au long cours, son arrêt conduisant à une dégradation de l’état respiratoire. L’atteinte respiratoire n’est pas totalement contrôlée chez les adultes mucoviscidosiques: l’infection bactérienne chronique persiste le plus souvent, l’inflammation bronchique est diminuée mais non éradiquée et des exacerbations peuvent survenir. Chez les adolescents et les adultes, l’insuffisance pancréatique exocrine et le diabète persistent malgré les modulateurs de CFTR.
De nombreux défis existent quant à la prise en charge des patients traités par les modulateurs de CFTR [23]. L’amélioration du pronostic implique une augmentation majeure du nombre de patients dans les centres de mucoviscidose de l’adulte. Le vieillissement attendu de la population d’adultes mucoviscidosiques s’accompagne d’une augmentation du risque cardiovasculaire lié à l’évolution du diabète et à un risque accru d’hypertension artérielle et de dyslipidémies sous modulateurs de CFTR [24]. Le risque de cancers, en particuliers digestifs, est augmenté chez les patients mucoviscidosiques indépendamment de toute greffe pulmonaire, et encore majoré chez les transplantés pulmonaires du fait des traitements immunosuppresseurs [25]. La prévention optimale de ces complications reste à établir avec une probable nécessité d’adaptation des pratiques médicales et du système de soins.
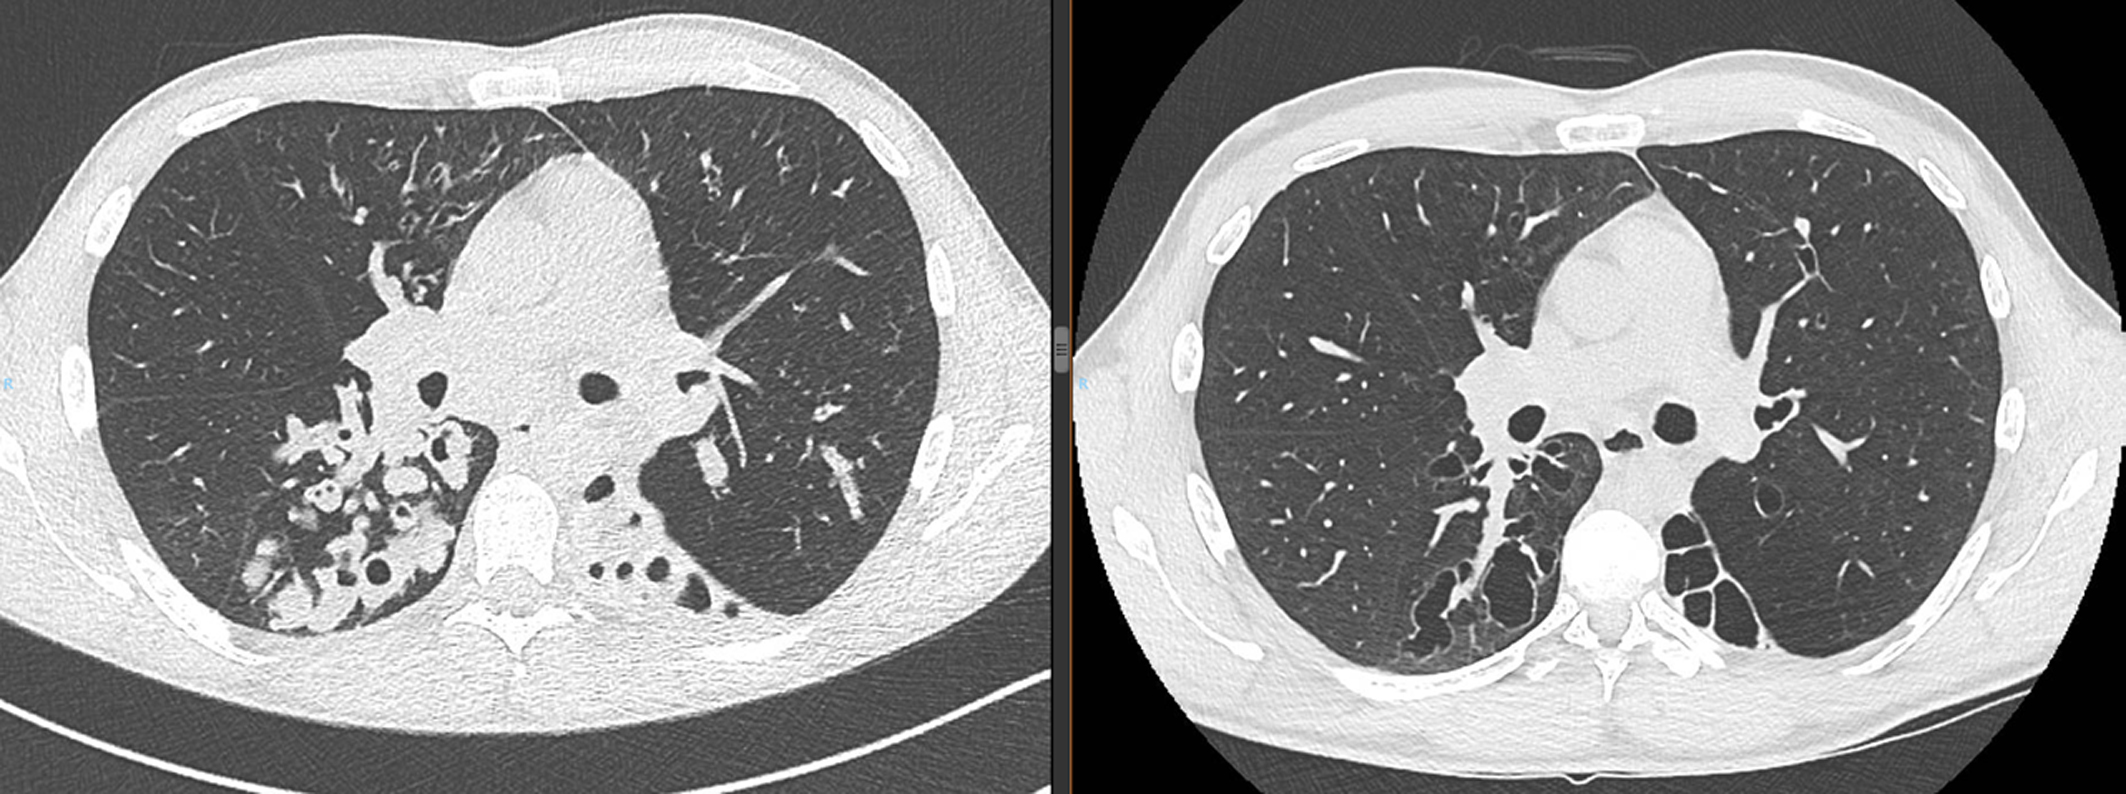
Figure 1. Scanner thoracique avant (à gauche) et 12 mois après (à droite) l’initiation d’un traitement par elexacaftor-tezacaftor-ivacaftor chez un adulte mucoviscidosique. Le traitement est associé à une diminution de l’obstruction bronchique par des bouchons de mucus et à une diminution de l’épaisseur de la paroi des bronches.